

业内常说的“简要审评”,对应香港中成药注册的第 I 组别:申请人只须提交基本证明文件,即可证明产品的安全、品质与成效。能否走这条简化路径,取决于两道判定——注册类别须为固有药或非固有药(新药必须按第 III 组别),组别可由申请人自选但须能按该组别要求举证。本文逐项对照三个组别的资料差异、第 I 组别免什么与免不了什么、成效如何靠组方原则及方解证明,并给出递件前的自检清单。
摘要
正文
常有企业问:香港注册有没有“简要审评”这条路。香港官方口径里没有这个法定名称,对应的制度安排是注册组别——第 I 组别只需提交基本证明文件,业内因此俗称简化或简要路径。按审计署与香港中医药管理委员会的公开表述:按第 I 组别注册,申请人只须提交基本证明文件,证明中成药的安全、品质和成效;按第 II 或第 III 组别注册,则须提交更全面的证明文件。
一、先过第一道门:产品属于哪一类?
香港中成药注册有两套坐标,先分清才谈得上选组别。
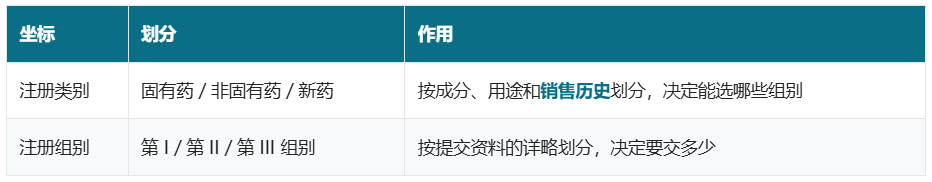
三类类别的界线:固有药是处方、功能主治、剂型保持传统,并有长期使用历史的现有成药;非固有药是在传统基础上改变剂型、用法用量等的产品;新药则是组成、用法、主治用途或剂型与传统有别,或含新药材、新疗效的产品,须有现代科学理据支撑。
关键规则:属固有药与非固有药类别的,申请人可从三个注册组别中选择一个组别提出申请;属新药类别的,必须按第 III 组别提出申请。所以简化路径不是自动获得的,是选出来的,且新药选不了。
注:按现行《中成药注册申请手册》,固有药类别(中药注射剂除外)的处方为四类:古方(源于清代或以前中医药文献记载的处方)、古方加减(在古方基础上作适当药味加减、并获中药组认同的处方)、药典方(《中华人民共和国药典》记载的处方)、其他获中药组接纳的国家药品标准处方;另包括由单味药材制备、主治与功能与原药材相同的制剂。须特别留意:处方不能改变其原有的剂型(没有改变主要制造工艺的古方除外),否则作新药类别处理——剂型改动是把产品推出简化路径的主因,而合理的古方加减并不必然改变类别。
二、简化到底省在哪?三个组别逐项对照
第 I 组别与第 II、III 组别的差异,集中在安全性与成效性两块;品质性资料与一般资料则属于“三组都要”的底盘。
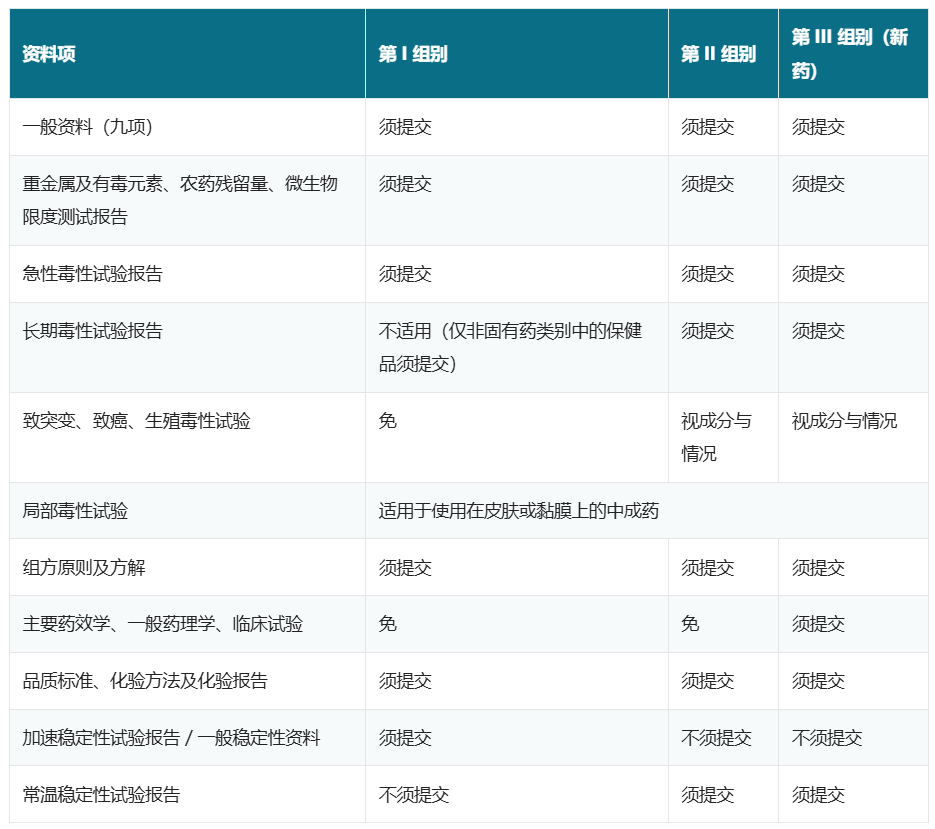
注:表中稳定性两行为简表。第 I 组别按现行手册可提交加速稳定性试验报告、一般稳定性资料或常温稳定性试验报告,三者存在替代关系,具体以中药组相关技术指引为准。
一句话概括:第 I、第 II 组别都免主要药效学、一般药理学与临床试验;第 I 组别再免致突变、致癌、生殖毒性三项试验,长期毒性则仅非固有药类别中的保健品须提交。
这就是简化路径的全部含金量——它减的是试验量,而不是资料总量:三组都要交的一般资料九项、三项安全性测试与品质性资料,一项也少不掉。
三、想走第 I 组别,产品要撑得住什么?
选第 I 组别意味着只交基本证明文件,也就意味着产品本身要经得起“仅凭基本文件”的审视。
三项前置条件值得逐条核对:
传统性站得住。处方须落在古方、古方加减、药典方或获中药组接纳的国家药品标准之内,且不得改变原有的剂型(没有改变主要制造工艺的古方除外);同时要有可查的长期使用历史。剂型一旦改变,即作新药类别处理,简化路径随之关闭。
记载可溯源。医籍版本、药典或国家标准的收载情况要能查证,功能主治的表述须与记载基本一致;古方加减的加减逻辑需要充分论证。
功能主治不越界。第 I 组别的资料底气来自“传统使用”而非新证据,因此主治范围不宜扩张,扩张往往意味着要补证据、换组别。
四、免了临床,成效靠什么说服审评?
第 I、第 II 组别无须提交主要药效学、一般药理学与临床试验,成效性资料的核心是三组都要交的组方原则及方解:阐明处方中各药材的性味、归经、功能、主治及配伍,并分析处方的临床应用成效。
配套还要提交成效性参考资料与成效性资料总结报告。实操上,参考资料的组织质量直接决定审评观感——医籍原文与版本、药典或标准收载页、临床应用与人用经验的佐证材料,都应做到可查、可对应、可解释。
五、免不了的五件事
一般资料九项:填妥的申请书及适用文件核对表;申请费用;公司负责人资料;该中成药的制造或销售历史证明文件副本;生产地发出的生产许可证明文件;生产地发出的自由销售证明文件;样本及销售包装样板;符合法例要求的标签及说明书;完整处方。
三项安全性测试:重金属及有毒元素含量、农药残留量、微生物限度的测试报告,外加急性毒性试验报告与安全性资料总结报告。
品质性全套:制造方法、原料理化性质资料、品质标准与化验方法及化验报告,以及第 I 组别对应的稳定性资料(加速稳定性试验报告、一般稳定性资料或常温稳定性试验报告)。
化验所资质:进行各项试验的化验所,须符合 ISO/IEC 17025、《药品非临床研究质量管理规范》、《中成药药品临床试验质量管理规范》,或为中药组认可的化验所;资质不符,报告不被采信,等于重做。
三条硬约束:不可掺杂西药、须符合《保护濒危动植物物种条例》(第586章)与《不良医药广告条例》(第231章)。
化验机构与试验项目的对应关系,可以先做一次预排。CIO 在香港项目里通常先按组别把必做与可免的试验列成清单,再匹配具备相应资质的化验所,避免报告出具后被要求重做。
另有两项容易被忽略的前提:申请须落在香港持牌主体上,持有人须为领有中成药批发商或制造商牌照的一方;自 2026 年 1 月 1 日起试行的分级分流审评安排,也以持有上述牌照为选定加速通道的前提。
费用口径上,注册申请费按单成分与多成分分别为 500 港元与 1,000 港元,发证费用另计;这些是政府规费,不含化验、公证翻译与代理服务的投入。
注:按现行手册,第 I 组别的稳定性要求仍属基本品质资料,具体提交加速稳定性试验报告、一般稳定性资料还是常温稳定性试验报告,应按产品情况及中药组相关技术指引选择;三者按手册存在替代关系,并非按组别截然分割。组别变更后,稳定性资料须按新组别要求重排。具体份数与放置条件以手册及中药组相关技术指引为准。
六、递件前自检:这份清单先过一遍
产品属于固有药、非固有药还是新药?依据是什么(古方、古方加减、药典方,或获接纳的国家药品标准)?
拟按第几组别申报?仅凭基本文件能否支撑安全、品质与成效三方面的证明?
处方是否改变了原有剂型?若属古方加减,加减幅度能否论证为合理?
处方、功能主治、剂型与传统记载是否一致?有无加减或改动,论证材料齐了吗?
一般资料九项是否齐备,历史证明、生产许可与自由销售证明能否相互印证?
三项安全性测试与急性毒性试验是否由符合资质的化验所出具?
品质性资料是否覆盖制造方法、原料性质、品质标准与化验报告、稳定性?
申请主体是否持牌?若拟走加速通道,牌照类别是否符合要求?
组别与资料清单可以先做一次系统确认再投入。CIO 提供的港澳注册可行性评估,即从「判类别、定组别、算试验、排顺序」四项起步,把可减免的部分与免不掉的部分一并讲清,方向定了再备料。
分享

粤公网安备 44010402001640号 | 互联网药品信息服务资格证编号:(粤)-经营性-2018-0045 | 增值电信许可证:粤B2-20261803 | 粤ICP备11100335号
违法和不良信息举报邮箱:info@ciopharma.com | ©2003-2026 ciopharma.com 广东国健医药咨询有限公司 版权所有