第一部分:从“串联”到“并联”,审评模式正在切换
被“时差”卡住的全球同步申报
按照现行实践,化学药品创新药在我国递交上市申请前,需完成商业化规模工艺验证并随资料提交完整验证报告。这是一条串行链:工艺锁定→排产→验证批生产→检验→报告→才能递交。
每一环都需要时间。排产要等产能,验证批生产要等物料,检验要等结果,报告要等数据汇总。任何一环出偏差,整条链都要往后推。
而全球同步申报的竞争逻辑恰恰是“谁先交、谁先审、谁先上市”。“全球同步申报”到了中国这一站,常常变成“等验证批出来再交”。
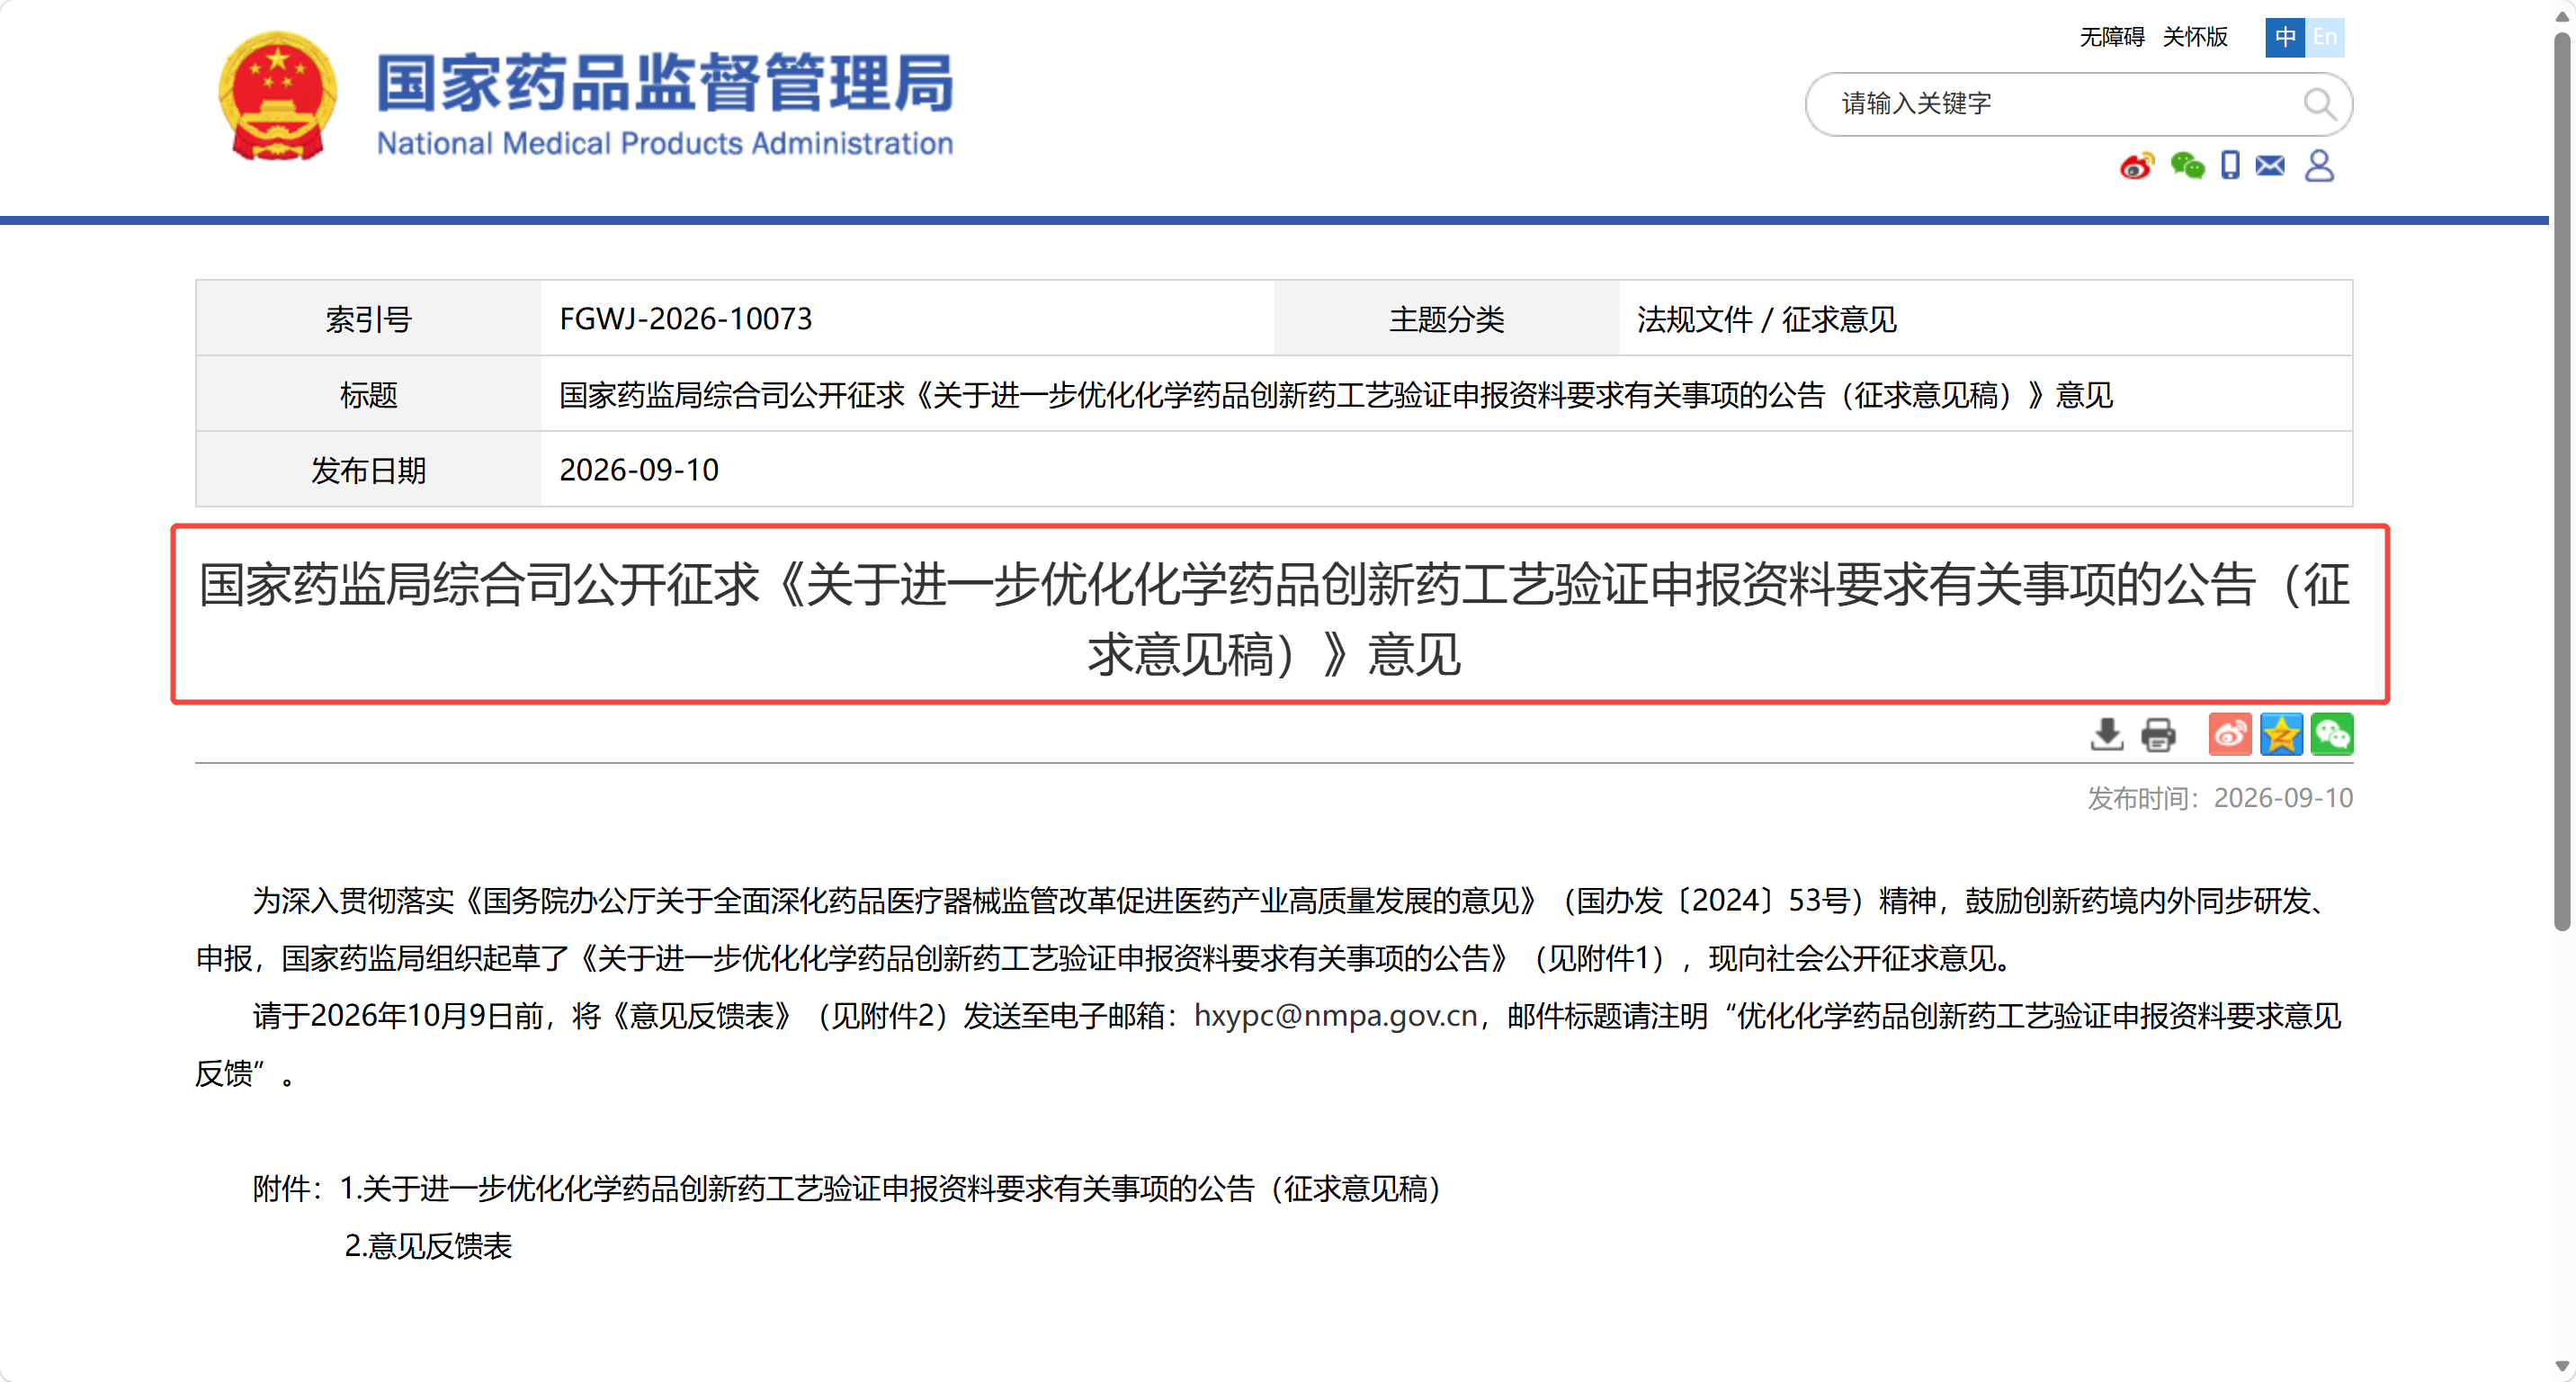
征求意见稿要解决的,就是这几个月甚至更长的“时差”。监管思路也随之转变:从“先验证、后申报”的硬前置,转向“资质门槛+书面承诺+审评计时约束”。
滚动提交的机制设计
允许“滚动提交”不等于放松要求。征求意见稿在放开前置门槛的同时,设计了一套约束机制。
递交时交什么。 工艺验证方案、已完成的工艺研究情况、以及一份《承诺书》。《承诺书》明确:若最终递交资料不符合技术审评要求或存在数据可靠性问题,所有责任由申请人自行承担。
滚动时限是硬约束。 受理后6个月内(纳入优先审评审批的为3个月内)提交完整验证报告;逾期未提交,审评暂停计时。
注册检验前置衔接。 接受采用商业化工艺、商业化生产线生产的、具有商业化规模代表性的样品用于注册检验,无需等验证批。
先沟通,再申报。 企业应在上市申请前的沟通交流中提出滚动提交计划,与药审中心达成一致意见后,才能正式提出上市申请。
谁适用:三重条件与四类受惠主体
政策设计者选择了一个“风险可控的试点切口”。企业需要同时满足品种、申报路径、申请人三方面的条件。
品种条件:必须是1类化学药品创新药的普通口服固体制剂,不含采用肠溶、缓释、控释、迟释等特殊工艺生产的药品。监管选择口服固体制剂作为切口,目的是先跑通审评、核查、资料补交全流程机制,防范药学风险。
申报条件:必须是全球同步申报——开展全球多中心临床试验,除中国外还在境外主要监管机构(如ICH成员国)同步申报,且中国为全球首次申报,或在中国递交时间不晚于全球首次申报的3个月内。
申请人条件:需具备丰富的自主研发及上市申报经验,成功提交过1类创新药或5.1类原研药品的上市申请;具有3年以上普通口服固体制剂商业化生产经验;具备与申报品种风险程度相匹配的责任赔偿能力。
业内人士分析,这一政策主要受惠四类主体:Biotech的FIC口服药、罕见病口服小分子、纳入突破性治疗程序的品种、以及跨国药企全球同步开发品种。
政策设计者的思路是:先在“能力最成熟、风险最可控”的企业身上跑通机制,积累审评经验后,再考虑逐步扩大适用范围。
第二部分:滚动提交背后,企业面临的实操挑战
政策放开的是“递交节点”,但没有降低的是“验证质量”。对于真正打算利用这一政策红利的创新药企,落地阶段面临的困难比想象中更集中。
验证工作与审评并行的极限时间窗口
滚动提交意味着验证工作必须在审评期间并行完成。受理后6个月(或优先审评3个月)内提交完整验证报告——这个窗口不是从“准备开始做验证”算起,而是从“上市申请被受理”算起。
排产要等产能释放,验证批生产要等物料到位,检验要等结果出具,报告要等数据汇总和审核。整条链压进这个窗口,还要给偏差处理留出缓冲。任何一环出现偏差,都可能触发“审评暂停计时”。
这不是一个“提前规划就能解决”的时间管理问题。它要求企业在递交上市申请的那一刻,验证资源、产能排期、质量体系已经处于“即插即用”的待命状态。
验证报告需经得起GMP核查与审评双重审视
滚动提交的验证报告,不是只给审评员看的。提交验证报告、具备核查条件后,药审中心在5日内通知启动核查。也就是说,同一份验证报告,既要支撑技术审评对工艺稳健性的判断,又要经得起生产现场核查对工艺参数、批生产记录、验证方案与报告一致性的逐项核对。
审评关注的焦点是工艺验证方案中关键工艺参数(CPP)和关键质量属性(CQA)与研发数据是否相符,是否制定了上市后持续工艺确认计划。而现场核查拿着药审中心转来的工艺信息表,核对的是工艺参数、规程、批生产记录、验证报告是否保持一致,原辅包厂家、批准文号是否可追溯。
这两套审视逻辑并行,对验证文件的内部一致性和跨文件可追溯性提出了极高的要求。一份验证方案写得再漂亮,如果和批生产记录对不上,或者和工艺信息表里的参数有出入,在核查中就是直接暴露的问题。
全球同步申报下的文件体系兼容压力
政策瞄准的是“全球同步申报”的企业。这类企业往往同时面对中国NMPA、美国FDA、欧洲EMA等多个监管机构的审评要求。
ICH CTD格式为全球申报提供了统一的骨架,但各国监管机构对工艺验证报告的具体要求仍有差异。中国的滚动提交机制要求企业在中国审评期间提交完整验证报告,而其他国家的审评节奏可能不同步。这意味着企业需要一套既符合ICH框架、又能同时支撑多国审评的验证文件体系,并确保在不同监管节点上提交的版本之间不存在矛盾。
对跨境药企而言,中国市场的注册策略需要更早纳入全球同步开发的整体时间表。验证文件不再是“中国申报时再做一套”的独立工作,而是全球开发策略中的基础性文件。
第三部分:在压缩窗口内交付“经得起双重审视”的验证证据链
对于计划利用这一政策红利的创新药企业而言,核心挑战不在于“能不能做验证”,而在于能否在压缩的审评窗口期内,产出经得起审评和核查双重检验的高质量验证报告。
这恰恰是深检·CIO联合医药验证服务的核心场景。
服务提供从覆盖制药企业全品类验证需求。具备CMA/CNAS双资质,检测数据可追溯、可审计,报告具备法定效力;拥有23年医药合规服务经验,验证方案从GMP检查员的审查逻辑出发反向设计。验证交付文件按ICH Q7/Q9/Q10框架设计,可直接归档GMP文件体系。
规则变了,申报节奏变了,验证体系的能力也必须跟着变。
*本内容不构成验证方案或验证结论,具体项目请结合实际设备、工艺与产品特性确认。