

新版GMP实施以来,监管逻辑已经彻底转向“风险导向、全生命周期、动态持续合规”。但多数药企的验证管理,还停留在“应付检查、补资料、走过场”的阶段。
如果你也在做验证管理工作,下面这5个验证盲区,建议逐条对照排查。
 2026-09-24 20
新版GMP实施以来,监管逻辑已经彻底转向“风险导向、全生命周期、动态持续合规”。但多数药企的验证管理,还停留在“应付检查、补资料、走过场”的阶段。
如果你也在做验证管理工作,下面这5个验证盲区,建议逐条对照排查。
一、新版GMP验证逻辑的底层变化
《药品生产质量管理规范(2010 年修订)》第一百三十八条及确认与验证附录明确指出:确认与验证的范围和程度,应当基于风险评估的结果确定。相较于旧版“应做尽做”的粗放模式,新规在三个维度上完成了逻辑重构。
第一,验证范围从“全覆盖”走向“风险分级”
不再要求所有设备、系统、工艺环节无差别执行同等深度的验证。企业需通过系统的风险识别工具,锁定 CQA(关键质量属性)与 CPP(关键工艺参数),将验证资源精准配置于高风险环节。这一变化兼顾合规刚性与运营效率,但对企业的风险评估能力提出了实质性挑战。
第二,验证周期从“一次性”走向“全生命周期”
验证的终点不再是报告签署之日。设备选型、安装调试、投产运行、变更改造、退役报废——每一环节均需纳入验证管理体系,定期回顾、动态更新,持续确认验证状态的有效性。
第三,验证资料从“结果记录”走向“全过程证据链”
监管核查已不再接受“报告完美、现场脱节”的割裂状态。所有验证活动的策划依据、实施记录、偏差处理、变更追溯、回顾分析,须构成完整的、可追溯的证据链条。
二、系统落地:五步闭环流程
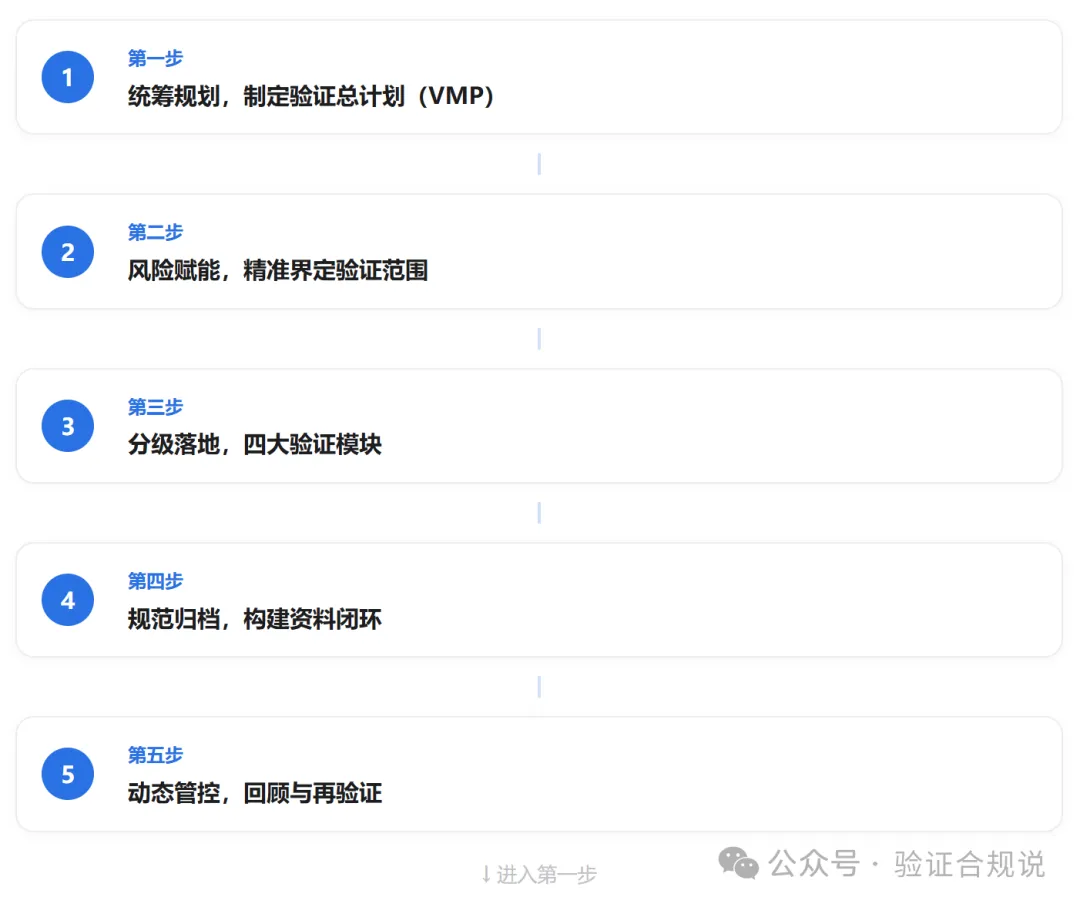
第一步统筹规划,制定验证总计划(VMP)
验证总计划是企业验证工作的顶层指导文件,也是 GMP 合规核查的首要资料。
企业需联合质量、生产、工程、研发、仓储多部门组建专项小组,结合企业产品品类、生产工艺、设备清单、质量体系现状,制定统一的 VMP 文件。
文件需明确年度验证目标、验证范围、各部门岗位职责、验证标准、时间节点、资源配置及风险管控原则,梳理形成完整的验证对象清单,杜绝验证遗漏、重复验证等问题,实现全厂验证工作标准化统筹。
常见偏差提醒
VMP 模板化、脱离企业实际产品线与设备配置编制,是飞检中反复出现的管理缺陷项。
第二步风险赋能,精准界定验证范围与深度
风险评估是新版 GMP 验证工作的核心前提,所有验证活动必须基于科学评估结果开展。行业主流采用 FMEA(失效模式与影响分析)方法,针对生产全链条开展风险排查。
重点评估维度(至少覆盖六个层面)
• 原辅料物料风险
• 生产工艺参数风险
• 设备运行稳定性风险
• 环境洁净度风险
• 人员操作合规风险
• 计算机化系统数据风险
输出要求
通过风险分级打分,划分高、中、低风险等级:高风险项目全覆盖、高频次验证;中低风险项目简化验证流程、定期回顾,实现“风险与验证匹配”的合规要求。
执行要点
风险评估须与产品工艺、设备特性、生产场景深度绑定,并根据产品 / 设备 / 工艺变化动态更新。通用模板仅可作为方法论框架,具体风险识别必须立足企业实际。
第三步分级落地,落实四大核心验证工作
结合药企生产核心场景,聚焦四大关键验证模块,严格按照 GMP 规范分步实施:
一、设备设施确认(DQ / IQ / OQ / PQ)
设备是药品生产的基础,需严格执行 DQ(设计确认)、IQ(安装确认)、OQ(运行确认)、PQ(性能确认)全流程验证。从 URS(用户需求说明)梳理开始,确认设备设计符合生产质控要求,安装过程合规、运行参数稳定,常态化生产工况下可持续满足产品质量标准。
四个阶段须顺序执行,前一阶段未通过不得进入下一阶段。
二、生产工艺验证
工艺验证是保障药品质量均一性的核心,需覆盖新工艺投产、工艺变更、长期停产复产、重大设备改造后四大关键场景。
严格按照“工艺预确认 → 三批次连续生产验证 → 常态化持续确认”流程开展,锁定关键工艺参数(CPP),证明工艺持续稳定、可控,产品质量符合药典及企业内控标准。
三、清洁验证
针对多品种共线生产场景,清洁验证是规避交叉污染的关键。需基于风险评估确定最难清洁部位、残留限度标准,开展清洁效果验证,同时结合产品毒性、活性、溶解性等数据科学设定残留接受标准(如 ADE / PDE 评估),建立经验证的清洁 SOP 并定期开展再验证。
四、计算机化系统验证(CSV)
新版 GMP 重点强化数据完整性管控。所有与 GMP 活动相关的计算机化系统(如 LIMS、WMS、ERP 中的质控模块、生产控制系统等)必须完成专项验证。依据 GAMP5 分类原则开展系统评估,确认系统权限管控、数据采集、存储、导出、追溯功能合规,杜绝数据篡改、缺失、回溯失效等问题,保障数据真实、完整、可追溯。
第四步规范归档,构建验证资料闭环
验证实施完成后,需及时整理审核所有验证数据、记录,出具完整的验证报告。报告需明确验证目的、实施过程、测试数据、偏差处理、结论判定、有效期等核心内容,所有数据真实可溯源、逻辑自洽。
建立验证资料台账
将 VMP 计划、风险评估报告、验证方案、原始记录、验证报告、偏差变更记录统一归档,形成完整的验证文件链条,满足日常自查及飞检核查要求。
第五步动态管控,常态化回顾与再验证
新版 GMP 明确验证并非一次性工作,需建立动态回顾机制。企业需每年开展一次全面验证回顾,结合生产数据、质量偏差、客户投诉、设备故障、工艺变更等信息,评估现有验证状态的有效性。
以下情况必须启动再验证
• 产品质量出现持续性波动
• 工艺、设备、环境发生重大变更
• 偏差重复发生
• 长期停产复产
• 法规标准或注册标准更新
确保验证状态始终匹配生产实际与新规要求。
五大验证管理常见缺陷项(基于飞检案例归纳)
以下五类问题在近年 GMP 飞行检查中反复出现,建议质量管理部门将其纳入季度自查范围。
序号 | 缺陷类别 | 典型表现 |
1 | 风险评估流于形式 | 评估报告脱离实际生产场景,风险识别不完整,未根据产品 / 设备 / 工艺变化动态更新风险评估,导致验证范围缺乏有效评估依据支撑 |
2 | 验证方案与生产实操不一致 | 验证文件中设定的操作参数与实际生产 SOP 存在差异,验证结论无法外推至常规生产 |
3 | 持续确认机制缺失 | 仅完成首次验证,未开展年度回顾审核,验证状态长期缺乏维护,不符合附录第五十条关于“持续保持验证状态”的要求 |
4 | 数据完整性保障不足 | CSV 验证未覆盖全部 GMP 关键系统,审计追踪、权限管理存在漏洞 |
5 | 偏差记录不完整或 CAPA 未有效落实 | 验证过程中的偏差未完整记录、未进行根本原因分析,或 CAPA(纠正与预防措施)制定后未跟踪落实即关闭偏差 |
验证管理体系自检框架
以下五个自检维度,可作为企业验证管理体系运行质量的内审参照,建议结合 GMP 第九章“自检”要求纳入年度自检计划。
维度 | 评估要点 | 状态(√/×) |
验证总计划(VMP) | 是否覆盖全部验证对象,是否按时更新,是否与上一年度衔接 | □ |
风险评估 | 评估是否结合具体产品 / 设备 / 工艺,风险等级划分是否有据可查,是否动态更新 | □ |
验证方案与执行 | 方案是否与生产 SOP 一致,原始数据是否完整可溯 | □ |
变更与偏差管理 | 变更后是否及时启动再验证,偏差是否完整记录、CAPA 是否有效落实并闭环 | □ |
回顾与再验证 | 年度验证回顾是否按期完成,再验证触发条件是否明确 | □ |
完整版验证管理体系自检框架可在下方”相关推荐“获取
粤公网安备 44010402001640号 | 互联网药品信息服务资格证编号:(粤)-经营性-2018-0045 | 增值电信许可证:粤B2-20261803 | 粤ICP备11100335号
违法和不良信息举报邮箱:info@ciopharma.com | ©2003-2026 ciopharma.com 广东国健医药咨询有限公司 版权所有
