


有疑问、问专家
提问
 E邀专家

各有关单位:
为规范可穿戴体外自动除颤设备临床评价要求和体外膜氧合系统产品临床评价路径决策及临床评价要求,经过前期调查研究、专家讨论,器审中心起草了《可穿戴体外自动除颤设备临床试验注册审查指导原则(征求意见稿)》《体外膜氧合系统产品临床评价路径决策注册审查指导原则(征求意见稿)》(附件1,附件2),现向社会公开征求意见。
请填写反馈意见表(附件3,附件4),以邮件形式于2025年11月27日前按要求反馈至我中心相应联系人。邮件主题及文件名称请注明“《可穿戴体外自动除颤设备临床试验注册审查指导原则(征求意见稿)》意见反馈+反馈单位名称”,“《体外膜氧合系统产品临床评价路径决策注册审查指导原则(征求意见稿)》意见反馈+反馈单位名称”。
联系人及方式:
1.可穿戴体外自动除颤设备临床试验注册审查指导原则(征求意见稿)
联系人:王泽华、杨圆
电话:010-86452959、010-86452521
电子邮箱:yangyuan@cmde.org.cn
2. 体外膜氧合系统产品临床评价路径决策注册审查指导原则(征求意见稿)
联系人:王泽华、鞠珊、杨圆
电话:010-86452959、010-86452507、010-86452521
电子邮箱:yangyuan@cmde.org.cn
附件:
可穿戴体外自动除颤设备临床试验注册审查指导原则(征求意见稿)
本指导原则旨在为监管部门对可穿戴体外自动除颤设备注册申报资料的技术审评提供技术指导,同时也为注册申请人进行该类产品的注册申报提供参考。
本指导原则是供注册申请人和技术审评人员使用的指导性文件,但不包括审批所涉及的行政事项,亦不作为法规强制执行,应在遵循相关法规的前提下使用本指导原则。如果有能够满足相关法规要求的其他方法也可以采用,但是需要提供详细的研究资料和验证资料,考虑到该产品临床风险安全有效性确认的需要,验证确认资料需包括申报产品临床试验资料。应在遵循相关法规和标准的前提下使用本指导原则。
本指导原则是在现行法规和标准体系以及当前认知水平下制定,随着法规和标准的不断完善以及科学技术的不断发展,本指导原则相关内容也将适时进行调整。
本指导原则所涉及的可穿戴体外自动除颤设备产品(Wearable Cardioverter Defibrillator, WCD)是一种体外除颤设备,由患者穿戴,能够对有心源性猝死风险的患者进行体外除颤,该设备能自动检测心电图,评估是否存在危及生命的室性心律失常,并对心脏进行电击除颤恢复有效心律。可穿戴式心脏复律除颤器的组成成分一般包括可穿戴部分(如电极、电池组、报警模块、监视部件、服装或皮套等)与不可穿戴部分(如电池充电器、调制解调器、测试仪、电脑等)。分类编码为08-03-01,管理类别为第三类。
此类产品一般用于有心脏骤停风险且不适合或拒绝植入除颤器的成年患者,以期在穿戴期间持续采集和分析患者的心电,识别出患者出现危及生命的室颤或室性心动过速并自动进行体外除颤治疗,将患者的心脏恢复到正常节律。该产品预期用于有心脏骤停风险、不适宜植入或拒绝使用植入式除颤器的成人患者。该系统需通过医生处方向患者提供,常规使用时间预计为2-3个月。
本指导原则不适用于如下情形:非穿戴式体外除颤设备;旨在纠正室颤或室性心动过速以外的心律失常的除颤产品;植入式心律转复除颤器,包括血管内植入(Implantable Cardioverter Defibrillator,ICD)、胸骨下植入(Extravascular Implantable Cardioverter Defibrillator,EV-ICD)和皮下植入(Subcutaneous Implantable Cardioverter Defibrillator,S-ICD);带有预测功能或预判式除颤功能的产品。
申请人需结合临床应用需求等方面分析并明确产品的立题依据,说明产品在设计上及临床前验证和临床确认方面如何满足临床一线的需要,相关内容需在综述资料或临床评价报告中体现。
申请人需在充分论证申报产品临床意义的前提下,开展临床试验。可穿戴体外自动除颤设备产品需在充分的非临床验证的基础上(包括可用性、穿戴依从性的验证),设计临床试验,并通过临床试验确认产品对可除颤心律识别的准确性、对室性心律失常转复的安全有效性,同时可对于产品可用性评价提供进一步补充支持。
该类产品需包含可动态检测患者发生危及生命的室颤或室性心动过速的功能,该功能对除颤心律检测的准确性(包括误报警率、漏报警率、灵敏度、特异度等)对于除颤能量释放以及患者临床应用至关重要。本试验目的旨在评估除颤心律检测功能的诊断性能,同时可一并评估在预期使用时间内患者穿戴的依从性(即患者能按照医嘱长时间穿戴),以及观察产品穿戴设计的安全性。
建议以独立第三方专家组(多位资深临床医师组成)评阅心电数据作为临床参考标准,评估软件对于危及生命的室颤或室性心动过速检测结果的诊断准确度是否达到各项主要评价指标预期的目标值。
根据试验器械预期使用的目标人群,确定研究的总体人群。综合考虑总体人群的代表性、临床试验的伦理学要求、受试者安全性等因素,制定受试者的选择标准,即入选和排除标准。需入组有心脏骤停风险(可能出现危及生命的室颤或室性心动过速)人群的动态心电监测数据作为研究对象,出于伦理角度考虑,一般可选择已植入ICD/S-CID/EV-ICD的成年患者,并考虑对左心功能的要求(如左室射血分数)。患者状态可能对结果准确性判定存在影响,如老年人的皮肤松弛衰老状态,与较年轻的患者正常皮肤相比,监测结果可能存在系统差异;测量时患者多的静息、运动等状态,也可能导致测量结果存在差异,在选择试验人群时宜尽量兼顾覆盖。因该试验需基于申报产品的心电采集方式,一般需前瞻性的基于定义在明确入选和排除标准的基础上连续入组受试者。
主要评价指标一般需考虑一定时间内(如30天)可除颤心律识别的误报警率和漏报警率。可除颤心律以及误报警的定义需参考临床指南专家共识等进行明确。例如误报警的定义可考虑:
1.心律类型被标记为非室速/室颤;
2.心律类型不确定(推测为非可除颤性);
3.标记为室速/室颤,但心率<153次/min(170bpm-10%)。
次要评价指标及安全性指标:
1.与除颤心律检测准确性相关的指标,如真阳性检测值,漏报事件分析,预估的不当除颤发生率(如误报警率×错过处置的报警发生率);
2.与穿戴依从性相关的指标,如平均每天穿戴时间、总穿戴天数、穿戴舒适度评分等;
3.与安全性相关的指标,如不良事件(包括皮肤不良反应发生率)情况、严重不良事件发生率、器械故障发生率等。
试验期间患者需连续穿戴充分时长的申报产品(如至少30天,并建议试验期间每周进行调查和提醒),并通过申报产品和ICD/S-CID/EV-ICD产品完整记录穿戴期间的动态心电数据和申报产品的报警情况等信息,申报产品和ICD/S-CID/EV-ICD产品完整的心电数据需提供给专家组进行报警准确性的评阅。
申请人应详述临床参考标准的选择、构建方法及理由。一般以专家组对研究对象(动态心电监测数据)的评阅结果作为临床参考标准。通常相关领域(如心内科电生理方向)的高年资医师可组成评阅专家,专家组综合意见作为临床参考标准,申请人需在临床方案中明确:
1.专家数量;
2.专家经验及专业水平;
3.决策机制(如遵循多数意见、背靠背第三人仲裁等);
4.专家决策时所依据的信息(原则上提供给专家组的需为原始心电数据,无产品报警判定标记,专家决策宜综合申报产品心电数据ICD/S-CID/EV-ICD产品心电数据进行判定);
5.判定所依据的临床准则(如诊疗规范、临床指南、专家共识等)。
样本量估算需综合考虑临床试验设计、主要评价指标和统计学要求。申请人需明确计算公式、相应参数及确定理由以及所用的统计软件。
采用单组设计时,目标值及预期值需根据临床指南、专家共识以及临床文献的Meta分析合理确定。主要评价指标采用穿戴30天期间可除颤心律识别的误报警率和漏报警率;其中,误报警目标值设定为0.29 次/每人每天,预期值为0.145次/每人每天。一般情况下α=0.05,β=0.2。考虑一定脱落率,为保证临床试验样本与研究总体的匹配性,以及充分的统计学效能,建议临床试验样本量不低于130例。
样本量计算公式如下:
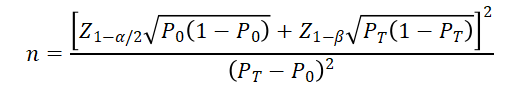
PT为试验组预期事件发生率,P0为目标值。
本试验旨在评估申报产品除颤功能用于室性心律失常转复治疗的安全有效性。评估方法方面,一是可以针对心脏骤停高危患者,评估在一定时间内穿戴申报产品进行室性心律失常转复治疗的安全有效性;二是可以针对需在术中诱导室性心律失常的患者,评估申报产品释放除颤能量进行室性心律失常转复治疗的安全有效性。根据所选择的研究对象的差异可考虑如下两种临床试验设计思路中的一种。
试验目的为验证申报产品用于心搏骤停(Sudden Cardiac Arrest,SCA)高风险人群室性心律失常转复治疗的安全有效性。试验可采用单组目标值设计。
研究对象一般为计划接受电生理相关手术,且需在术中进行室性心律失常诱发的成年患者,例如:
(1)电生理检查以诱发室性心律失常;
(2)通过已植入的ICD进行非侵入性电生理检查;
(3)计划诱发室性心律失常的ICD更换手术;
(4)室性心动过速消融术(仅进行基质改良而无诱发室性心律失常用途的受试者不纳入本研究)。
对于室性心律失常转复效果的评估一般在术中观察。为了进一步评估申报产品在进行心律转复治疗后更长时间的安全性,建议安全性评价指标的随访时间持续在术后一定时间内,以便较好的评估患者治疗产生的损伤及基本的预后转归情况,例如可选择术后2个月、术后出院前等时间点。
主要评价指标建议考虑累积转复有效率,即使用试验装置成功进行心律转复(第一次或第二次除颤)的受试者人数与试验装置在相应数据集中尝试电击的总诱发次数的比值。
其中,成功的心律转复定义为:通过从试验装置第一次或第二次除颤,将诱发的室性心律(>150次/min)终止为不可除颤复律的心律,注意这里指室速(Ventricular Tachycardia,VT)或室颤(Ventricular Fibrillation,VF)以外的心律。
次要评价指标建议考虑对室速或室颤第一次除颤的转复有效率,安全性评价指标建议考虑收集与试验设备使用可能相关的不良事件。
样本量估算需综合考虑临床试验设计、主要评价指标和统计学要求。申请人需明确计算公式、相应参数及确定理由以及所用的统计软件。
采用单组设计时,目标值及预期值需根据临床指南、专家共识以及临床文献的Meta分析合理确定。主要评价指标采用累积转复有效率,即使用试验装置成功进行心律转复(第一次或第二次除颤)的受试者人数与试验装置在相应数据集中尝试电击的总诱发次数的比值时,累积转复有效率目标值设定为71.3%,预期值为95%。一般情况下α=0.05,β=0.2。考虑一定脱落率,为保证临床试验样本与研究总体的匹配性,以及充分的统计学效能,建议临床试验样本量不低于20例。
样本量计算公式如下:
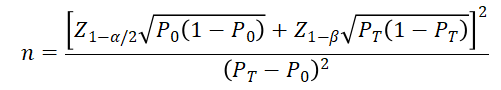
PT为试验组预期事件发生率,P0为目标值。
试验目的为验证申报产品用于SCA危险的高风险人群中,申报产品室性心律失常转复治疗的安全有效性。试验可采用单组目标值设计。
具有SCA高风险,既往接受ICD治疗但已移除或不适合植入ICD以及拒绝植入ICD的成人受试者。具体标准可考虑如下方面:
(1)既往植入ICD 但因装置感染或心内膜炎等原因必须移除ICD的患者;
(2)具有ICD 植入指征但因全身性感染、无血管通路等原因需暂缓植入者;
(3)具有ICD 植入指征但因各种原因拒绝植入者;
(4)40天内发生过急性心肌梗死且左室射血分数(Left Ventricular Ejection Fractions,LVEF)≤35%的患者;
(5)3月内接受过冠脉旁路移植术或经皮冠状动脉介入治疗且LVEF≤35%的患者;
(6)等待心脏移植的重度心力衰竭患者;
(7)非缺血性心肌病合并有可能逆转的重度左室收缩功能障碍(如心律失常性心肌病、心肌炎等)、LVEF≤35%的患者;
(8)符合心脏性猝死(Sudden Cardiac Death,SCD)二级预防但预计生存期<1年的患者。
为评估心律转复效果,需保证有足够的可除颤室性心律失常事件,因此一般对接受穿戴式自动体外除颤器治疗的受试者需进行不少于3个月的随访。
主要评价指标可考虑设定为90 天除颤成功率,定义为器械发放适当电击且总体电击成功例次/持续性室速和(或)室颤总例次,其中相关术语定义如下:
(1)持续性室速和(或)室颤定义为,持续时间≥35 秒的室速或室颤发作,该诊断由独立的临床终点事件判定委员会通过阅读受试者病史和穿戴式自动体外除颤器描记的心电原始记录做出,此外,无论是否判定为持续性室速和(或)室颤,由受试者自行终止电击的病例均不计入持续性室速和(或)室颤的总例次;
(2)适当电击定义为,针对明确判定为持续性室速和(或)室颤的病例而发放的电击;
(3)总体电击成功定义为,受试器械发放1次或以上电击后5 秒钟心电图显示心搏停止或非室速或室颤电活动;
(4)受试者发生持续性室速和(或)室颤后心律转复成功或心律未转复成功受试者死亡记为1 例持续性室速和(或)室颤事件,受试器械针对单例持续性室速和(或)室颤事件给予适当电击(电击次数可为1次或多次)并总体电击成功记为1 例器械发放适当电击且总体电击成功事件。
次要评价指标可考虑:
(1)90天全因死亡率;
(2)90天心律失常死亡率,心律失常死亡定义为由室速或室颤导致的死亡,死亡原因由独立第三方进行判定;
(3)适当电击率(例/受试者日),器械发放适当电击总例次/受试器械累积使用时间(日);
(4)首次电击成功率,器械发放单次电击成功转复持续性室速或室颤例次/器械正确识别持续性室速或室颤总例次;
(5)总体电击成功率,器械发放1次或以上电击成功转复持续性室速或室颤例次/器械正确识别持续性室速或室颤总例次;
(6)受试器械每日平均穿戴时间(小时/天);
(7)受试器械平均使用天数(天)。
安全性指标可考虑:
(1)不适当电击率(例/受试者日),受试器械因非VT/ VF原因发放电击总例次/受试器械累积使用时间(日);
(2)误报警率(例/受试者日),受试器械因非VT/VF 原因发出警报例次/受试器械累积使用时间(日);
(3)不良事件发生率(例/受试者日);
(4)器械缺陷;
(5)器械故障发生率(例/受试者日)。
说明书中一般需结合临床与非临床资料给出下列适用的信息:临床试验总结,临床试验总结通常考虑各项临床试验的基本设计、入组人群情况、随访时间、评价指标与结果(必要时含亚组结果),并着重明确不良事件及潜在并发症情况等;适用范围,包括适用人群,适应证,各适应证定义及疾病潜在的风险和需就医复诊的情况等;产品的穿戴方法(包括心电采集电极的位置,除颤电极位置等),如何保证穿戴的牢固性等;对患者的培训要求,包括由开具处方的医院负责的培训,生产企业需开展的培训,以及对患者被培训效果的评估方法等;患者如何确认产品的报警功能及其含义,包括可除颤心律的报警以及除颤失败或检测到患者发生心脏骤停事件发出医疗求救报警等;若产品设计为发出可除颤心律报警后操作者手动触发除颤能量释放,还需明确操作者应在多少时长内触发除颤治疗以及如何触发等。
[1]国家食品药品监督管理总局.医疗器械临床试验设计指导原则:食品药品监管总局通告2018年第6号[Z].
[2]国家药品监督管理局.医疗器械临床评价技术指导原则:国家药品监督管理局通告2021年第73号[Z].
[3]American College of Cardiology/ American Heart Association Task Force on Clinical Data Standards (ACC/AHA/HRS Writing Committee to Develop Data Standards on Electrophysiology), Buxton AE, Calkins H, et al. ACC/AHA/HRS2006 key data elements and definitions for electrophysiological studies and procedures: a report of the American College of Cardiology/American Heart Association Task Force on Clinical Data Standards (ACC/AHA/HRS Writing Committee to Develop Data Standards on Electrophysiology).Circulation.2006;114(23):2534-2570.
[4]Centers for Disease Control and Prevention (CDC).State-specific mortality from sudden cardiac death -United States,1999. MMWR. Morbidity and mortality weekly report. 2002;51(6):123-126.
[5]Zheng ZJ, Croft JB, Giles WH, Mensah GA. Sudden cardiac death in the United States, 1989 to 1998. Circulation. 2001;104(18):2158-2163.
[6]Chugh SS, Jui J, Gunson K, et al. Current burden of sudden cardiac death: multiple source surveillance versus retrospective death certificate-based review in a large U.S. community. Journal of the American college of cardiology. 2004;44(6):1268-1275.
[7]郭继鸿. 中国心脏性猝死现状与防治 [J]. 中国循环杂志,2013(5).
[8] Malta Hansen C, Kragholm K, Pearson DA,etal. Association of Bystander and First-Responder Intervention With Survival After Out-of-Hospital Cardiac Arrest in North. Carolina, 2010-2013. JAMA. 2015;314(3):255-264.
[9]Nakahara S, Tomio J, I chikawa M,etal. Association of Bystander Interventions With Neurologically Intact Survival Among Patients With Bystander - Witnessed Out-of-Hospital Cardiac Arrest in Japan. JAMA. 2015;314(3):247-254.
[10]Priori SG, Blomström - Lundqvist C, Mazzanti A, etal. 2015ESC Guidelines for the management of patients with ventricular arrhythmias and the prevention of sudden cardiac death: The Task Force for the Management of Patients with Ventricular Arrhythmias and the Prevention of Sudden Cardiac Death of the European Society of Cardiology (ESC). End orsed by: Association for European Paediatric and Congenital Cardiology(AEPC). European heart journal. 2015;36(41):2793-2867.
[11]Russo AM, Stainback RF, Bailey SR, etal. CCF/HRS/AHA/ASE/HFSA/SCAI/ SCCT / SCMR 2013 appropriate use criteria for implantable cardioverter-defibrillators and cardiac resynchronization therapy: a report of the American College of Cardiology Foundation appropriate use criteria task force, Heart Rhythm Society, American Heart Association, American Society of Echocardiography, Heart Failure Society of America, Society for Cardiovascular Angiography and Interventions, Society of Cardiovascular Computed Tomography, and Society for Cardiovascular Magnetic Resonance. Journal of the American College of Cardiology. 2013;61(12) :1318-1368.
[12]Al-Khatib SM, Stevenson WG, Ackerman MJ,etal.2017 AHA/ACC/ HRS Guideline For Management of Patients With Ventricular Arrhythmias and the Prevention of Sudden Cardiac Death: A Report of the American College of Cardiology/American Heart Association Task Force on Clinical Practice Guidelines and the Heart Rhythm Society. Journal of the American College of Cardiology. 2018;72(14):e91-e220.
[13]中华医学会心电生理和起搏分会,中国医师协会心律学专业委员会. 植入型心律转复除颤器临床应用中国专家共识(2021)[J].中华心律失常学杂志,2021(4).
[14]中华医学会心电生理和起搏分会,中国医师协会心律学专业委员会.2020 室性心律失常中国专家共识(2016共识升级版)[J].中国心脏起搏与心电生理杂志,2020(3).
[15]Chung MK, Szymkiewicz SJ, Shao M, etal. Aggregatenational experience with the wearable cardioverter-defibrillator:event rates,compliance,and survival. Journal of the American College of Cardiology. 2010,56(3):194-203.
[16]Epstein AE, Abraham WT, Bianco NR,etal. Wearable cardioverter-defibrillator use in patients perceived to beat high risk early post-myocardial infarction. Journal of the American College of Cardiology. 2013, 62(21):2000-2007.
[17]Ellenbogen KA, Koneru JN, Shar ma PS, etal. Benefit of the wearable cardioverter - defibrillator in protecting patients after implantable-cardioverter defibrillator explant: results from the National Registry. JACC. Clinical electrophysiology, 2017, 3(3):243-250.
[18]Olgin JE,Pletche rMJ, Vittinghoff E,etal.Wearable Cardioverter - Defibrillator after Myocardial Infarction. The New England journal of medicine. 2018; 379:1205.
[19]Masri A, Altibi AM, Erqou S, et al. Wearable Cardioverter-Defibrillator Therapy for the Prevention of Sudden Cardiac Death: A Systematic Review and Meta Analysis. JACC. Clinical electrophysiology, 2019; 5:152.
[20]华伟,杨杰孚,王玉堂,等.可穿戴式除颤器中国多中心临床观察性研究[J].中华心律失常学杂志,2020,24 (01): 41-46.
[21]Piccini JPSr, AllenL A, Kudenchuk PJ,etal. Wearable Cardioverter-Defibrillator Therapy for the Prevention of Sudden Cardiac Death: A Science Advisory From the American Heart Association. Circulation. 2016;133:1715.
[22]Rompianesi, Gianluca, et al. "Artificial intelligence in the diagnosis and management of colorectal cancer liver metastases." World Journal of Gastroenterology 28.1 (2022): 108.
体外膜氧合系统产品临床评价路径决策技术指导原则(征求意见稿)
本指导原则旨在指导注册申请人为体外膜肺氧合系统临床评价的资料准备,同时也为技术审评部门提供参考。
本指导原则是对体外膜肺氧合系统是否需考虑开展临床试验的决策建议,并给出具体情形临床评价要求举例,注册申请人应依据产品的具体特性确定其中内容是否适用。若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。
本指导原则是供注册申请人和技术审评人员使用的指导性文件,但不包括审评审批所涉及的行政事项,亦不作为法规强制执行,应在遵循相关法规的前提下使用本指导原则。如果有能够满足相关法规要求的其他方法,也可以采用,但是需要提供详细的研究资料和验证资料。
本指导原则是在现行法规和标准体系以及当前认知水平下制定,随着法规和标准的不断完善,以及科学技术的不断发展,相关内容也将适时进行调整。
一、适用范围
根据产品功能和预期用途,体外膜氧合医疗器械主要由体外膜氧合设备和体外膜氧合器具等组成,体外膜氧合设备一般由控制台(电源、控制面板、电池组)、泵驱动器、传感器盒、流量传感器、压力传感器、温度传感器等组成;体外膜氧合器具通常包括膜式氧合器、泵头、体外循环管路、其他血管通路(如动静脉插管、一次性使用吸引管、动脉管路血液过滤器等)等组成。
本指导原则适用于对用于支持成人患者6小时以上体外循环的体外膜肺氧合(extracorporeal membrane oxygenation,ECMO)系统进行临床评价时,是否需要开展临床试验的判定,适用于静脉-静脉体外膜肺氧合(veno-veno ECMO,VV-ECMO),静脉-动脉体外膜肺氧合(veno-arterial ECMO,VA-ECMO)模式。
本文件不适用于VV-ECMO和VA-ECMO模式以外的ECMO系统;亦不适用于临床定位不同的产品如二氧化碳去除装置或包含人工智能辅助决策功能的ECMO系统等。
二、总体原则
在体外膜肺氧合系统设计开发过程中,可采取多种方法实现设计确认,包括台架试验、动物试验、临床试验等。申请人可参考《医疗器械临床评价技术指导原则》《决策是否开展医疗器械临床试验技术指导原则》《体外膜肺氧合系统临床评价注册审查指导原则》等相关文件。通常情况下,产品的更新迭代或设计变更时,申请人可通过同品种比对和/或临床试验路径开展临床评价,在开展了与已上市产品全面对比,进行了台架试验和动物试验的基础上,若存在非临床不能充分证明安全有效性的情形,还需提供一定样本量的、在境内或境外合法开展的临床试验数据作为产品安全性、有效性证据。
三、决策是否需要开展临床试验考虑因素
(一)体外膜肺氧合系统属于临床使用具有高风险的第三类医疗器械,产品的更新迭代或设计变更需进行临床评价时,一般通过同品种比对和/或临床试验路径开展临床评价,在迭代或变更存在可能影响患者氧合效果或溶血/凝血情况或血流动力学稳定等对患者生命维持效果产生影响的较大差异时,且非临床评价资料不足以证明产品安全有效时,需考虑开展临床试验,例如如下情况:
1. ECMO设备新增配用氧合器的情形,包括新增配用未上市氧合器或已上市但未允许与之配用的氧合器;或体外膜氧合器具新增配用的ECMO设备,包括新增配用未上市ECMO设备或已上市但未允许与之配用的ECMO设备。
2.申报产品适用范围中增加应用模式,如在已批准用于VV-ECMO模式的产品中增加VA-ECMO模式。
3.体外膜氧合器具中新增/更换氧合器材料.,其氧合器纤维膜材料为目前境内无已上市相同氧合器纤维膜材料。
4.申报产品新增/更换与血液直接接触、且在境内无同类已上市的功能性涂层,如纤维膜涂层。
5.体外膜氧合器具中或ECMO设备配用氧合器具中,氧合器的纤维膜采用新的编织方法等工艺或新的材料牌号、供应商,且与同品种相比主要技术参数(如氧气传输效率、二氧化碳清除率、热交换系数等)存在差异,非临床资料不足以证明产品安全有效的情形。
6.ECMO设备新增全新的临床功能(软件功能),且临床功能(软件功能)会影响患者氧合效果或溶血/凝血情况或血流动力学稳定等,进而对患者生命维持效果产生影响的情形。
(二)当ECMO系统相较于前代产品,仅存在较小差异,且差异可通过非临床验证资料及现有合法临床数据确认安全有效性时,可考虑不再开展新的临床试验:
1. 可通过非临床研究数据充分证明申报产品安全有效性的情形,例如:(1)在已获证的体外膜氧合器具中增加氧合器规格、泵头规格,新增规格在原有规格范围内(如尺寸等),体外膜氧合器具的工作原理、原材料、结构组成、理化特征、适用人群、应用场景、使用方法等均未发生变化,仅存在规格差异,且已有相同规格的同类产品已上市;(2)ECMO设备的控制、监测、报警功能的迭代/变更,且迭代/变更部分在已上市其他同类产品中有过批准,且不改变适用范围(含适用人群)和应用场景、使用方法的情况;(3)申请人拟申报或增加体外循环管路、泵头、其他血管通路(如动静脉插管、一次性使用吸引管、动脉管路血液过滤器等),且非临床测试(包括台架试验、动物试验)显示,血流动力学性能,血细胞破坏,氧合性能无明显改变的情况;(4)在前代产品的基础上对体外循环管路进行改进,如增加已上市的表面涂层、改进涂层用量,且非临床测试(包括台架试验、动物试验)显示,血流动力学性能,血细胞破坏,氧合性能无明显改变的情况;(5)申请人已取得体外膜氧合器具的注册证,氧合器本身即配用ECMO主机情况不发生变化,仅延长氧合器宣称的最长使用时间。
2. 申报产品(包括国产产品或进口产品)已在境外上市,申请人可提供符合《接受医疗器械境外临床试验数据技术指导原则》的要求提供申报产品境外临床试验数据或高质量的登记数据库数据(如ELSO登记数据库),并足以证明申报产品安全有效性的情况。
注:前代产品是指与申报产品属于同一注册申请人、具有相同适用范围且技术特征和生物学特性相似的产品,申报产品与前代产品为迭代关系。
四、临床评价具体要求举例
(一)需要开展临床试验的情况
1.体外膜氧合器具中新增/更换境内无相同已上市材料的氧合器材料,或新增/更换与血液直接接触、且在境内无同类已上市的功能性涂层,或氧合器的纤维膜采用全新的编织方法等工艺,且与同品种相比主要技术参数(如氧气传输效率、二氧化碳清除率、热交换系数等)有较大差异的情形,一般建议参考《体外膜肺氧合系统临床评价注册审查指导原则》,开展完整的临床评价过程,即申请人与已上市产品全面对比,分析差异部分对产品技术参数(如流量、氧气传输效率、二氧化碳清除率、热交换系数等)的影响,提交相应的非临床验证资料(如关键工艺验证、性能测试、风险分析等),在进行台架试验和动物试验的基础上,还需提供一定样本量的、在境内或境外合法开展的临床试验数据,如适用范围包括VA-ECMO模式和VV-ECMO模式的产品,建议临床试验样本量不低于30例,包括VA-ECMO模式不低于20例,VV-ECMO模式不低于10例。
2. ECMO设备新增配用未上市氧合器,或配用氧合器新增/更换境内无相同已上市材料的氧合器材料,或氧合器的纤维膜采用全新的编织方法等工艺等情形,一般建议参考《体外膜肺氧合系统临床评价注册审查指导原则》与氧合器一并开展临床试验,并且还需提供新配用组合的台架测试、动物试验。
3. ECMO设备/氧合器新增配用已上市但未允许与之配用的氧合器/ECMO设备的情形,在临床评价中需提供新配用组合的台架测试、动物试验,以及可涵盖新组合方式的临床试验数据,每种组合的临床试验数据不宜低于3例(VA-ECMO模式、VV-ECMO模式2:1)。
4.申报产品适用范围中增加应用模式,如在已批准用于VV-ECMO模式的产品中增加VA-ECMO模式,对于ECMO氧合器需提供VA-ECMO模式的临床试验数据,建议样本量不低于20例;对于ECMO设备,提供与配用氧合器应用于VA-ECMO模式的临床试验数据,建议样本量不低于16例,每种组合不低于2例。在已批准用VA-ECMO模式的产品中增加VV-ECMO模式,对于ECMO氧合器需提供VA-ECMO模式的临床试验数据,建议样本量不低于10例;对于ECMO设备,提供与配用氧合器应用于VA-ECMO模式的临床试验数据,建议样本量不低于8例。
(二)可通过同品种比对开展临床评价的情况
1.体外膜氧合器具拟变更增加氧合器规格、泵头规格,新增规格在原有规格范围内(如尺寸等),体外膜氧合器具的工作原理、原材料、结构组成、理化特征等均未发生变化,仅存在规格差异,且已有相同规格的同类产品已上市。可通过同品种比对开展临床评价。临床评价部分重点关注与同品种产品规格型号的差异是否对ECMO系统的性能产生影响,可通过台架的实测对比试验等予以确认,例如氧气传输效率、二氧化碳清除率、热交换系数等。
2. ECMO设备主要功能是提供循环动力的控制与监测报警功能的性能参数变更,一般可通过选择适宜的同品种产品和全面的对比开展临床评价。控制功能的性能参数的变更,需关注与同品种产品的差异部分的设置范围、步进、误差、默认值设定依据能否满足临床需求,以及通过台架试验和/或动物试验确认对于ECMO系统的血流动力学稳定性、血细胞损伤、氧气-二氧化碳交换效率、热交换性能等的影响;其中,流速、流量、泵压差、泵温升等参数的显著提升一般建议开展动物试验研究。体循及患者状态的监测与报警参数的变更,需关注监测范围,报警设置的范围、默认值、报警类型(如视觉报警、听觉报警)等是否满足临床需求,并确认监测精度、报警灵敏度(如适用),通常可通过台架测试予以确认。
3. 申请人拟变更增加体外循环管路、泵头、其他血管通路(如动静脉插管、一次性使用吸引管、动脉管路血液过滤器等),可通过选择适宜的同品种产品和全面的对比开展临床评价。需重点关注与同品种的差异部分对于ECMO系统的血流动力学稳定性、血细胞损伤、氧气-二氧化碳交换效率、热交换性能等性能的影响,可通过台架试验和/或动物试验确认;其中泵头的外形、表面材质、转速、泵内血液通路等的变化,一般建议开展动物试验研究,相应测试报告应考虑所有组合情况的典型性。
4. 申请人已取得体外膜氧合器具的注册证,在前代产品的基础上对体外循环管路进行改进,如增加表面涂层、改进涂层用量,可通过选择适宜的同品种产品和全面的对比开展临床评价。重点关注涂层性能(包括涂层完整性、覆盖率、稳定性)血细胞损伤、氧气-二氧化碳交换效率、热交换性能等的影响,可通过台架试验和/或动物试验进行模拟确认;其中增加新的涂层材料,一般建议开展动物试验研究。
5. 申请人已取得体外膜氧合器具的注册证,氧合器本身即配用ECMO主机情况不发生变化,仅变更(延长)氧合器宣称的最长使用时间(如最长可提供7天的体外循环支持变更为最长可提供14天的体外循环支持),可通过选择适宜的同品种产品和全面的对比开展临床评价。一般需通过动物试验(大型动物,如成年绵羊)进行确认。动物试验设计可参考《体外膜肺氧合系统临床评价注册审查指导原则》《体外膜肺氧合(ECMO)设备注册审查指导原则》开展完整的动物试验研究,其观察时间建议至少达到宣称的最长体外循环支持时间的2倍。
五、参考文献
[1] 国家药品监督管理局.医疗器械临床评价技术指导原则:国家药品监督管理局通告2021年第73号[Z].
[2] 国家食品药品监督管理总局. 决策是否开展医疗器械临床试验技术指导原则:国家药品监督管理局通告2021年第73号[Z].
[3] 国家食品药品监督管理总局.医疗器械临床试验设计指导原则:食品药品监管总局通告2018年第6号[Z].
[4] 国家食品药品监督管理总局. 接受医疗器械境外临床试验数据技术指导原则:食品药品监管总局通告2018年第52号[Z].
[5] 国家药监局器审中心关于发布体外膜肺氧合(ECMO)设备注册审查指导原则的通告(2022年第19号)[Z].
[6] 国家药监局器审中心关于发布体外膜肺氧合系统临床评价注册审查指导原则的通告(2025年第8号)[Z].
[7]中国医师协会体外生命支持专业委员会. 成人体外膜氧合循环辅助专家共识[J]. 中华医学杂志,2018,98(12):886-894.
[8] 中国心胸血管麻醉学会,中华医学会麻醉学分会,中国医师协会麻醉学医师分会,中华医学会呼吸病学分会,中华医学会重症医学分会. 不同情况下成人体外膜肺氧合临床应用专家共识(2020 版)[J]. 中国循环杂志,2020,35(11): 1052-1063.
[9] Extracorporeal Life Support Organization. Extracorporeal Life Support Organization. Extracorporeal Life Support Organization (ELSO), 2017,8.
国家药品监督管理局
医疗器械技术审评中心
2025年11月10日
E邀专家
粤公网安备 44010402001640号 | 互联网药品信息服务资格证编号:(粤)-经营性-2018-0045 | 增值电信许可证:粤B2-20261803 | 粤ICP备11100335号
违法和不良信息举报邮箱:info@ciopharma.com | ©2003-2026 ciopharma.com 广东国健医药咨询有限公司 版权所有

